

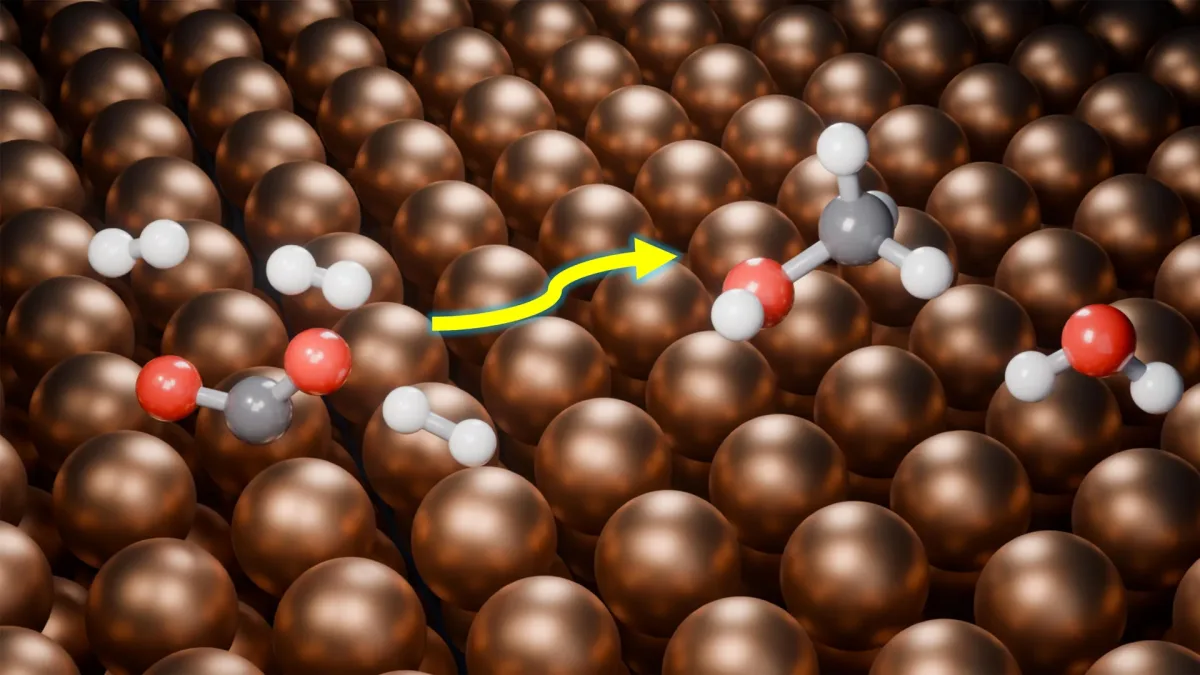
Zinātnieki atklājuši tūkstošiem iepriekš nepamanītu ķīmisko reakciju, kas varētu palīdzēt uzlabot oglekļa dioksīda (CO2) pārvēršanu vērtīgās degvielās un rūpnieciskās ķimikālijās. Pētnieki no Indijas Zinātņu institūta (IISc), apvienojot mašīnmācīšanos ar sarežģītām datorsimulācijām, uz vara katalizatora identificēja 9389 atsevišķas reakcijas un atklāja negaidītus ķīmiskos ceļus, kurus tradicionālie modeļi nebija ņēmuši vērā.
Pētījums publicēts žurnālā Nature Communications. Tā rezultāti varētu palīdzēt izstrādāt efektīvākus katalizatorus CO2 pārveidošanai lietderīgos produktos, tostarp metanolā. Darbs atklāja arī pārsteidzošu veidu, kā šajās reakcijās var piedalīties ūdeņradis, tādējādi apšaubot līdzšinējos pieņēmumus par procesa norisi.
Viena no daudzsološām pieejām oglekļa dioksīda pārstrādei ir hidrogenēšana. Tajā katalizators veicina CO2 reakciju ar ūdeņradi, veidojot tādas ķimikālijas kā metanols. Tomēr uz katalizatora virsmas vienlaikus notiek milzīgs skaits atsevišķu reakciju. Visu iespējamo soļu simulēšanai ar kvantu mehānikas metodēm būtu nepieciešama ļoti liela skaitļošanas jauda, tāpēc pētnieki parasti izvēlas tikai ierobežotu reakciju kopumu, ko uzskata par svarīgāko. Šāda vienkāršošana var atstāt ārpus modeļa simtiem potenciāli nozīmīgu reakciju.
“Mēs sākām ar bažām, kas pazīstamas ikvienam, kurš veido mehānistiskus modeļus: kā zināt, ka reakciju tīkls nav izlaidis tieši to soli, kuram ir izšķiroša nozīme?” sacīja pētījuma pirmais autors Anands Mohans Verma. Viņš pētījuma veikšanas laikā bija IISc CV Raman pēcdoktorantūras stipendiāts, bet tagad ir docents Motilal Nehru Nacionālajā tehnoloģiju institūtā Allahabadā.
MI atklāj tūkstošiem nepamanītu ķīmisko reakciju
Lai pārvarētu šo ierobežojumu, pētnieki vispirms izmantoja kvantu mehānikas simulācijas, izveidojot detalizētu datubāzi ar 152 ķīmiskām reakcijām. Pēc tam viņi apmācīja mašīnmācīšanās modeļus, kas spēj ātri novērtēt enerģijas barjeras, kuras būtu jāpārvar papildu reakcijām.
Ar automatizētiem skaitļošanas rīkiem zinātnieki izpētīja iespējamās reakcijas, kurās uz katalizatora virsmas piedalās 105 ķīmiskās sugas. Viņi arī noteica, kuras pārveides var notikt vienā reakcijas posmā. Šī pieeja sākotnējo tīklu paplašināja no 152 līdz 9389 reakcijām.
Atšķirība izrādījās būtiska. Izmantojot mazo reakciju tīklu, modelis nepareizi noteica skudrskābi, nevis metanolu, par galveno produktu. Tas arī prognozēja ievērojami mazāku CO2 pārvēršanu, nekā bija uzrādījuši eksperimenti.
“Kad modelējām procesu, izmantojot sākotnēji aplūkotās 152 reakcijas, tīkls kļūdaini prognozēja skudrskābi, nevis metanolu kā galveno produktu, kā arī nenovērtēja pārvērstā CO2 daudzumu. Tikai tad, kad paplašinājām tīklu, iekļaujot tūkstošiem iepriekš nepamanītu reakciju, prognozes saskanēja ar to, ko eksperimentāli novērojam mēs un citi pētnieki,” skaidroja pētījuma korespondējošais autors Anants Govinds Radžans, IISc Ķīmiskās inženierijas katedras asociētais profesors.
Paplašinātais modelis prognozē 40 reižu lielāku CO2 pārvēršanu
Kad zinātnieki plašāko reakciju tīklu iekļāva modelī, kas apraksta ķīmisko procesu norises ātrumu, prognozētais CO2 pārvēršanas apjoms pieauga aptuveni 40 reižu, salīdzinot ar sākotnējo modeli.
Paplašinātais modelis arī pareizi identificēja metanolu un oglekļa monoksīdu kā galvenos produktus, tādējādi tā prognozes saskanēja ar eksperimentu rezultātiem. Eksperimentālo pārbaudi veica G. Valavarasu un Santosh Kotni uzņēmuma Hindustan Petroleum Corporation Limited Zaļo pētījumu un attīstības centrā, kā arī Amols Amrute un viņa kolēģi Singapūras Zinātnes, tehnoloģiju un pētniecības aģentūrā. Mašīnmācīšanās modeļu izstrādē piedalījās arī Ambedkars Dukkipati, IISc Datorzinātnes un automatizācijas katedras profesors.
Negaidīts ūdeņraža ceļš apšauba ierastos pieņēmumus
Papildus precīzākām prognozēm daudz lielākais reakciju tīkls atklāja negaidītu mehānismu, kurā iesaistīts ūdeņradis.
Vairākos nozīmīgos reakciju soļos ūdeņradis varēja tikt pārnests uz starpproduktiem tieši kā molekulārs H2, nevis tikai atsevišķu ūdeņraža atomu veidā. Papildu kvantu mehānikas aprēķini apstiprināja, ka šis ceļš var būt īpaši labvēlīgs gadījumos, kad ūdeņradis tiek pārnests uz starpproduktiem, kas satur skābekli.
Šis atklājums apšauba ilgstoši pastāvējušu pieņēmumu par ūdeņraža iesaisti katalītiskajās reakcijās un var sniegt vērtīgas norādes efektīvāku katalizatoru izstrādei.
“Ideja, ka ūdeņradis var tikt pārnests kā neskarta molekula, vispirms nesadaloties atomos, ir pretrunā ar to, ko lielākā daļa no mums ir mācījušies,” sacīja pētījuma līdzautors Šivams Čaturvēdi, IISc Ķīmiskās inženierijas katedras doktorants. “Tas parādījās tikai tāpēc, ka tīkls bija pietiekami plašs, lai šādu iespēju pieļautu, un novērojums apstiprinājās, kad mēs šos soļus vēlreiz aprēķinājām tieši. Tas arī liecina, ka katalizatori, kas spēcīgāk mijiedarbojas ar H2, potenciāli varētu pastiprināt ceļus, kas noved pie metanola.”
Pētnieki uzskata, ka negaidītais mehānisms varētu palīdzēt izstrādāt katalizatorus, kas efektīvāk mijiedarbojas ar molekulāro ūdeņradi, potenciāli uzlabojot ķīmiskos ceļus metanola ražošanai no CO2.
Plašākais skaitļošanas ietvars varētu būt noderīgs arī ārpus oglekļa dioksīda hidrogenēšanas. Apvienojot kvantu mehānikas simulācijas, mašīnmācīšanos, automatizētu ķīmisko reakciju identificēšanu un reakciju ātruma modeļus, šī pieeja varētu palīdzēt pētīt arī citus nozīmīgus rūpnieciskos procesus.
Iespējamās pielietošanas jomas ietver CO2 reducēšanu, izmantojot citus katalizatorus, slāpekļa reducēšanu un ūdens šķelšanu. Atklājot ķīmiskos soļus, kurus vienkāršāki modeļi varētu palaist garām, šī metode sniedz zinātniekiem pilnīgāku priekšstatu par sarežģītām katalītiskajām reakcijām un jaunas iespējas uzlabot degvielu un ķimikāliju ražošanas procesus.
 Tehnoloģijas
 Zinātne
 Zinātne